


L’Health Technology Assessment
Cos'è l'HTA e a cosa serve
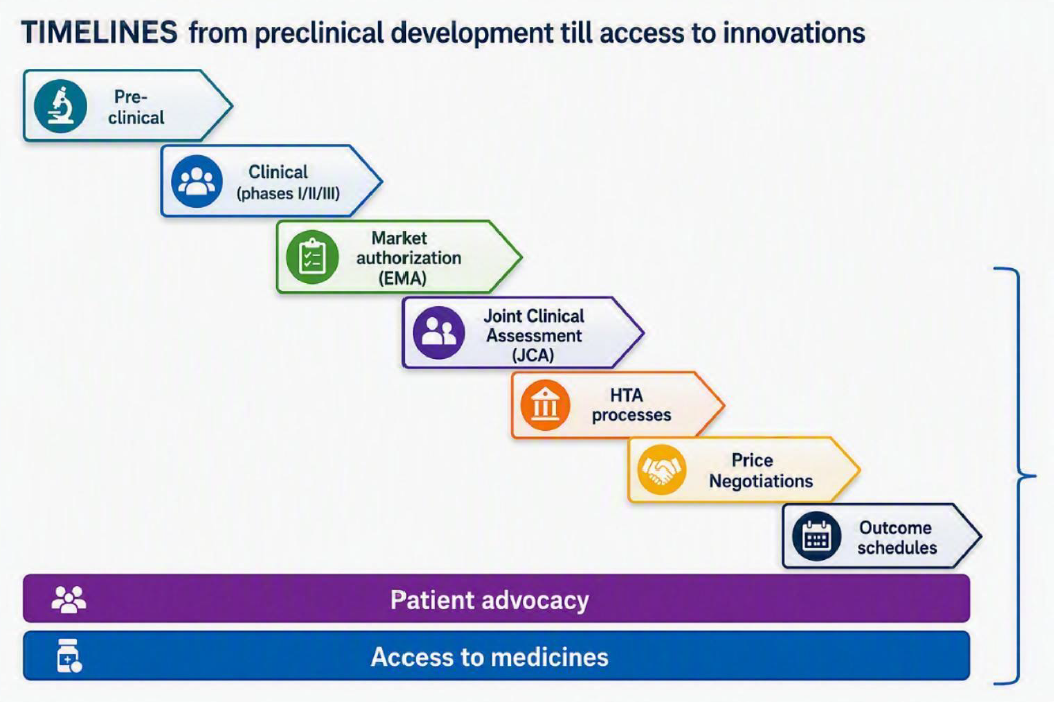
L’Health Technology Assessment (HTA, valutazione delle tecnologie sanitarie) è il processo con cui, dopo che un farmaco ha ottenuto l’autorizzazione all’immissione in commercio (AIC) da parte dell’EMA, si valuta se e a quali condizioni il servizio sanitario debba pagarlo. L’AIC dice che il farmaco è sicuro ed efficace; l’HTA dice se “vale il prezzo” rispetto alle cure già disponibili e all’impatto sul bilancio pubblico.
Una valutazione HTA considera tipicamente:
- l’efficacia clinica e la sicurezza, rispetto ai trattamenti già in uso;
- l’impatto su qualità di vita e sul carico della malattia (per il paziente, la famiglia, i caregiver), in questo secondo ambito in termini socioeconomici;
- i costi diretti e indiretti e l’impatto sul budget sanitario;
- il grado di incertezza dei dati disponibili (spesso alto per le malattie rare, dove gli studi clinici sono piccoli e brevi rispetto al decorso reale della malattia);
- elementi etici e di fattibilità organizzativa.
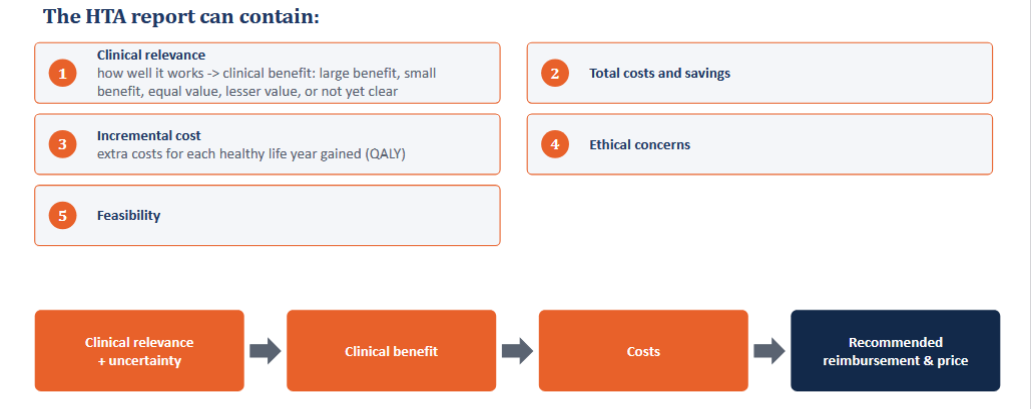
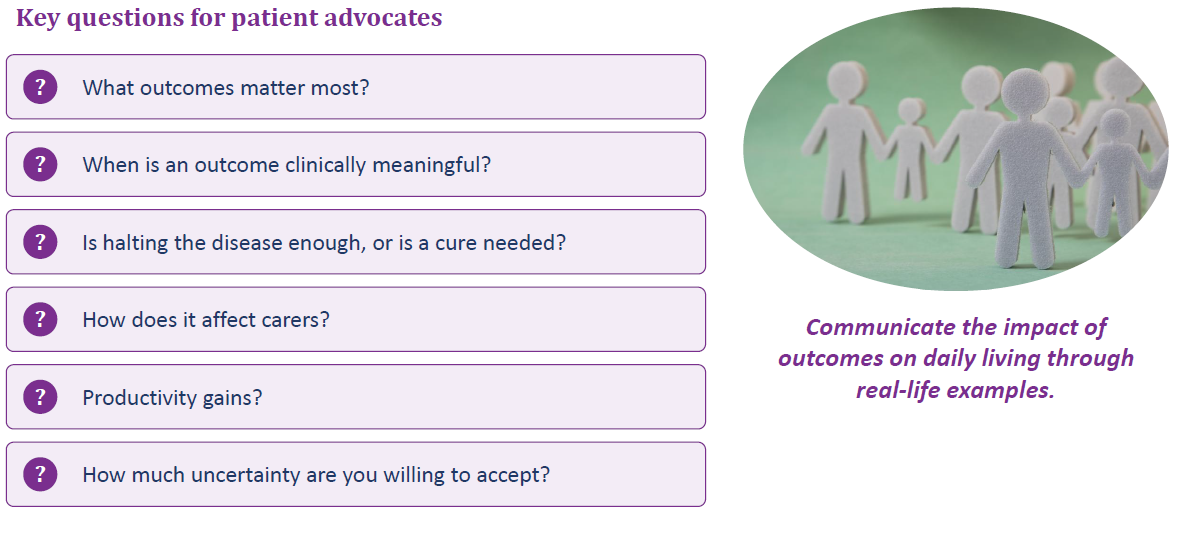
L’esito tipico è una raccomandazione sul valore clinico del farmaco e sulla popolazione di pazienti meritevole, seguita da una negoziazione di prezzo e da una decisione di rimborso. È in questo processo, e non nella fase regolatoria EMA, che le associazioni pazienti hanno più margine per far pesare l’esperienza vissuta: quali esiti contano davvero, cosa significa nella vita quotidiana un peggioramento o una stabilizzazione, quanto un ritardo o una restrizione nell’accesso costano in termini reali.
Il livello europeo: il Joint Clinical Assessment (JCA)
Dal 12 gennaio 2025 è entrato in vigore il Regolamento europeo sull’HTA (Regolamento UE 2021/2282), che introduce una valutazione clinica (che logicamente rappresenta la prima parte delle procedure di HTA) congiunta tra Stati membri: il Joint Clinical Assessment (JCA). L’obiettivo è evitare che ogni paese rifaccia da zero la stessa analisi dell’evidenza clinica, riducendo tempi e duplicazioni.
Punti chiave da tenere a mente:
- il JCA valuta solo l’efficacia e la sicurezza relativa rispetto a un comparatore; non decide né il prezzo né la rimborsabilità, che restano decisioni nazionali;
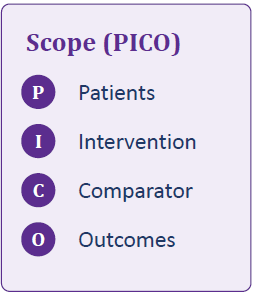
- il perimetro della valutazione (popolazione, intervento, comparatore, esiti — il cosiddetto “PICO”) viene definito con un contributo iniziale dei singoli paesi: se troppi paesi chiedono PICO diversi, il produttore deve rispondere a molti confronti in parallelo, il che può rallentare l’accesso, soprattutto per le malattie rare;
- l’applicazione è progressiva: dal 2025 per oncologia e terapie avanzate (ATMP); dal 2026 per alcuni dispositivi medici ad alto rischio; dal 2028 per i farmaci orfani (categoria in cui rientrerebbero le future terapie per la FSHD); dal 2030 per tutti gli altri farmaci;
- le associazioni pazienti sono ora formalmente consultate nella preparazione del JCA: è il primo punto del percorso in cui l’input dei pazienti, incluso quello nazionale, può incidere sull’impostazione della valutazione.
Il livello italiano: chi decide e come
Concluso il JCA (o anche in sua assenza, per i farmaci non ancora coperti dal Regolamento), ogni paese conduce comunque una propria istruttoria nazionale per decidere prezzo e rimborso. In Italia questo compito è dell’AIFA (Agenzia Italiana del Farmaco), attraverso due organi tecnici distinti:
- la Commissione Tecnico-Scientifica (CTS), che valuta il valore terapeutico del farmaco, la sua classificazione (fascia A, rimborsata; fascia C, a carico del paziente; classe C(nn), in attesa di classificazione) e l’eventuale innovatività, anche terapeutica;
- il Comitato Prezzi e Rimborso (CPR), che negozia il prezzo con l’azienda e definisce le condizioni di rimborsabilità, spesso tramite registri di monitoraggio AIFA e accordi di rimborso condizionato (payment by result, risk sharing) per gestire l’incertezza sui farmaci più nuovi.
Per le malattie rare e in attesa che l’iter ordinario si concluda, esistono strumenti di accesso anticipato che vale la pena conoscere:
- la Legge 648/1996, che consente l’erogazione a carico del SSN di farmaci non ancora autorizzati per quell’indicazione, quando non esistano alternative valide e vi siano dati preliminari favorevoli;
- l’uso compassionevole, per pazienti che non possono essere arruolati in una sperimentazione clinica in corso;
- la classificazione temporanea in classe C(nn), che consente la commercializzazione (a carico del paziente) nell’attesa della negoziazione definitiva di prezzo e rimborso.
Anche a livello nazionale, la voce delle associazioni pazienti può entrare in più momenti: nelle audizioni CTS (spesso attraverso il coinvolgimento nella valutazione dei bisogni non soddisfatti), nella raccolta di dati di real-world experience utili ai registri, e nel monitoraggio, dopo la decisione, che l’accesso effettivo ai centri prescrittori avvenga nei tempi previsti.
Perché conta per la FSHD, e cosa vogliamo costruire: il Progetto PaLaDIn
Per la FSHD non esistono oggi né una terapia approvata, né un modello di progressione della malattia condiviso, nè un set di esiti clinici consolidati e condivisi con l’AIFA o con alcun altro organismo pubblico o privato responsabile delle procedure nazionali di HTA. FSHD Europe, col supporto dei suoi partner principali (Ie associazioni nazionali di Italia, Spagna, Francia, Regno Unito, Paesi Bassi, Belgio, Germania) e con la partnership tecnica di iMTA, dell’Erasmus University Rotterdam, sta cercando di colmare tali lacune in vista dell’arrivo delle prime terapie, nell’ambito del progetto Horizon Europe PaLaDIn — Work Package 9, finanziato con fondi comunitari.
Il lavoro procede su due binari paralleli e complementari:
- costruire l’evidenza necessaria all’HTA — un modello di storia naturale della malattia e uno studio sul “burden of illness” (impatto su qualità di vita, costi sanitari e sociali, carico sui caregiver);
- costruire la capacità delle associazioni pazienti di partecipare efficacemente ai processi di HTA e rimborso — un toolkit formativo, multilingue, adattato a sette paesi europei tra cui l’Italia.
Il nostro obiettivo, come FSHD Italia, è arrivare preparati a queste istruttorie quando verranno aperte in Italia: sapere quali esiti chiedere, quando intervenire, con quali strumenti (dati, testimonianze, registri) e con quali interlocutori (AIFA, CTS, CPR).